中文


前言
美国FDA于2026年发布了《多发性骨髓瘤微小病灶残留和完全缓解:用作支持加速批准的终点的行业指南》行业指南草案。草案提出,在特定条件下,微小病灶残留(MRD)阴性率和完全缓解(CR)率可作为支持多发性骨髓瘤(MM)药物或生物制品获得加速批准的主要终点。本案同时明确了使用新一代测序技术(NGS)或新一代流式细胞技术(NGF)技术进行MRD检测的技术要求,标志着MM的药物开发迎来了重要的更新。
定义
➢
MRD终点:指通过流式细胞术或测序方法,在达到完全缓解(CR)的患者骨髓中评估的MRD阴性率。MRD定义为骨髓中残留的肿瘤细胞,检测灵敏度至少需达到10⁻⁵(即每10万个正常细胞中检出1个肿瘤细胞)。
➢
CR终点:包括达到完全缓解或严格意义上的完全缓解。CR定义为血清和尿免疫固定电泳检测不到单克隆蛋白,且血清游离轻链比例恢复正常。sCR需在满足CR标准基础上,骨髓中通过免疫组化/免疫荧光法检测无克隆浆细胞。
随着现有药物疗效的提升,以总缓解率(ORR)作为主要终点进行加速批准的临床试验面临了新的挑战,即现有药物在复发难治性患者中ORR已达60-70%,新诊断患者更高达90%,导致传统试验需要极大样本量才能显示统计学差异。
MRD的检测灵敏度更高,可量化更深层次的疗效,且MRD阴性患者的长期预后更好。2024年4月FDA肿瘤药物咨询委员会(ODAC)会议基于多项汇总分析数据,一致认可将MRD作为支持MM药物加速批准的主要终点。
药物研发的通用考量因素
MRD可作为支持多发性骨髓瘤加速批准的终点,适用于单臂试验或随机试验,但优先推荐随机试验。随机试验能提供更可靠的安全性评估,并且,可同步分析无进展生存期(PFS)/总生存期(OS),以支持最终批准。
试验设计须将PFS或ORR作为关键目标,OS至少作为次要或安全性终点;进行CR终点分析前需完成全部入组,以防揭盲导致对照组脱落率过高。
单臂试验中目标MRD阴性率需合理设定,并评估人群可比性、MRD阈值及检测方法等因素;对于联合方案或多阶段治疗(诱导、巩固、维持等),试验设计需明确各组分或各阶段对MRD阴性率的贡献。
试验设计与统计学考量
MRD作为主要终点的试验应纳入符合标准的患者。方案需明确MRD评估时间表,确保数据完整性,随机试验中各组评估频率应一致以减少偏倚。
应通过骨髓穿刺评估CR状态以判定MRD;MRD阴性应在CR时或特定时间窗内(如±3个月)进行评估,主要终点时间点需预先设定并经过论证(如9或12个月);MRD阴性阈值应至少达到10⁻⁵,基于影像的MRD终点或持续MRD阴性率目前数据有限,仅可作为次要或探索性终点。
统计分析计划(SAP)需详细规定主要分析指标,包括预设阈值、MRD阴性率的点估计及95%置信区间,随机试验中还需评估组间率差;应预设I类错误控制、检验方法及缺失数据处理策略;应提供多种敏感性分析,并提前预设PFS和OS的分析计划。
不支持在以下MM患者人群中使用MRD作为加速批准终点:
➢
冒烟型多发性骨髓瘤患者(smoldering MM)
➢
意义未明的单克隆丙种球蛋白病患者(MGUS)
➢
髓外疾病患者(extramedullary disease)
MRD评估的检测方法考量
通常,用于支持加速批准的 MRD 检测方法,其分析性能应经过充分验证。申办方应考虑检测方法学、验证数据及预期使用场景,包括准确度、精密度、检测限、线性、稳定性、特异性及DNA投入量等分析指标。检测的分析灵敏度通常应比预设MRD阴性阈值低至少一个数量级,且同时考虑该阈值处的精密度等。
采用CR作为加速批准终点的试验设计遵循MRD终点的相同原则,且CR终点应评估为总体CR率而非特定时间点的CR率;需充分随访以确定CR的持久性具有临床意义;CR的持久性通常应从达到CR至疾病进展或死亡的时间进行评估。
若计划基于MRD或CR等替代终点通过加速批准途径上市,通常需开展一项或多项确证性试验,以验证药物在临床获益(如OS、PFS、症状缓解等方面的改善)方面的预期效果。确证性试验通常为设计严谨的对照。
确证性试验可设计为加速批准后独立开展,也可基于加速批准所依据的同一项试验获取证据。在后一种情况下,一项试验(通常为随机试验)可凭借替代终点支持加速批准,随后通过延长随访期,在更成熟的临床终点(如PFS)上积累证据以满足常规批准要求。申办方应在研发早期与FDA沟通确证性试验策略。
对于计划将NGS-MRD作为加速批准终点的申办方,草案明确了清晰的申报路径。
➢
MRD阴性阈值应至少设为10⁻⁵;若采用其他阈值,需提供充分依据并与FDA提前沟通。
➢
检测方法需在灵敏度、精密度、特异性等方面完成系统验证,且灵敏度应比临床阈值高一个数量级。
➢
必须建立质量控制体系,有效管理校准失败率,保障数据完整可靠。
➢
建议在研发早期即与FDA开展沟通,确认技术路线与验证策略的可接受性。
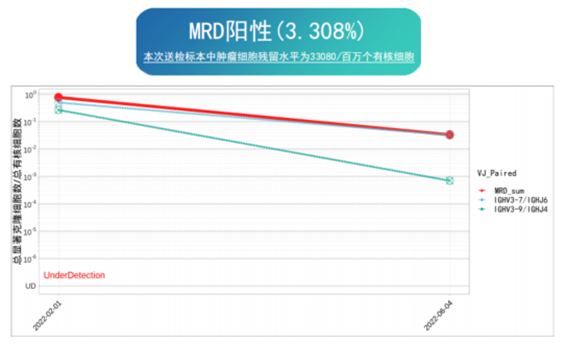
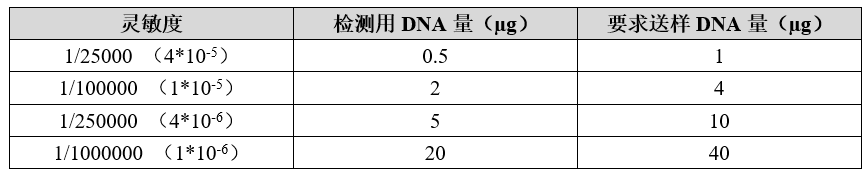
熙宁|精翰生物的血液瘤MRD检测服务基于准确无偏的Ig/TCR多重PCR实验系统进行肿瘤克隆鉴定和MRD检测,实验体系包括IGH、IGK、IGL、TRB、TRD、TRG的受体链,可以准确的鉴定肿瘤细胞的标志序列,灵敏度可达1*10-6。该产品已经过性能验证,灵敏度、特异性、精密度和稳定性等均满足临床要求。通过监测MRD水平及克隆演化,可评估复发风险,对疾病预后具有临床指导意义。
指南《血液系统恶性肿瘤:在治疗药物和生物制品开发中使用微小残留病的监管考量Hematologic Malignancies: Regulatory Considerations for Use of Minimal Residual Disease in Development of Drug and Biological Products for Treatment》(2020年1月)中讨论了将MRD作为生物标志物以支持治疗特定血液恶性肿瘤的药物和生物制品获批上市的一般性建议;
指南《加速批准-针对严重疾病的快速计划Accelerated Approval-Expedited Program for Serious Conditions》(2024年12月)和指南《针对严重疾病的快速计划-药物和生物制品Expedited Programs for Serious Conditions—Drugs and Biologics》(2014年5月)明确了加速批准的法定或监管标准。